|
第三类体外诊断试剂注册证(首次注册)服务依据《体外诊断试剂产品分类目录》的要求,对新研制的尚未列入分类目录的体外诊断试剂,申请人可以直接向总局申请第三类体外诊断试剂产品注册,也可以依据分类规则判断产品类别冰箱总局申请类别确认后,申请产品注册。

服务详情
依据《体外诊断试剂产品分类目录》的要求,对新研制的尚未列入分类目录的体外诊断试剂,申请人可以直接向总局申请第三类体外诊断试剂产品注册,也可以依据分类规则判断产品类别冰箱总局申请类别确认后,申请产品注册。如不想做医疗器械分类界定的IVD产品,可直接按三类IVD产品向总局申报。三类体外诊断试剂产品需通过药监总局注册后方可上市销售。 三类体外诊断试剂IVD产品范围表
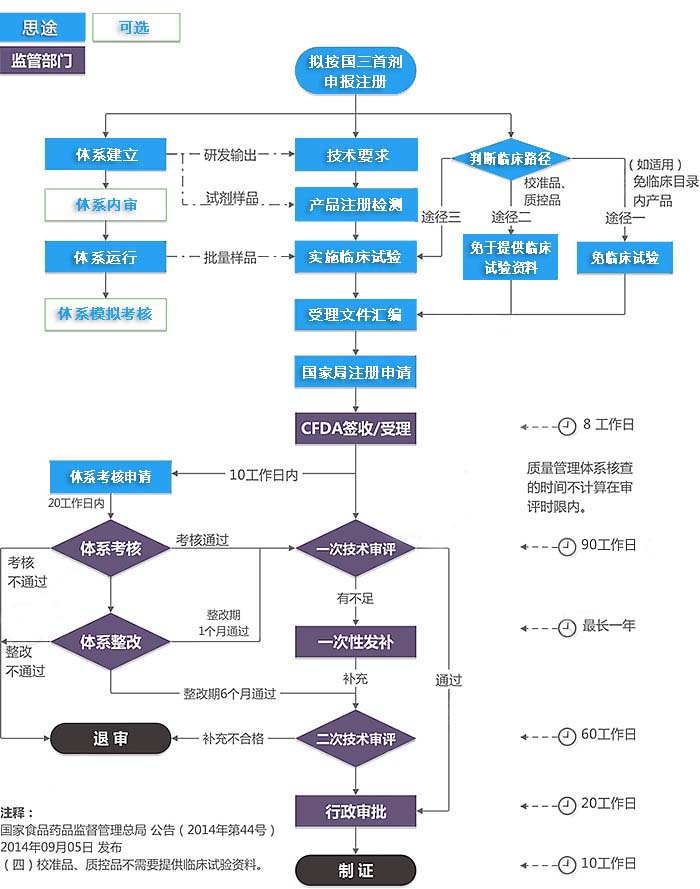
三类IVD产品首次注册申报资料要求1、监管信息 1.1章节目录 1.2申请表 1.3术语、缩写词列表 1.4产品列表:以表格形式列出拟申报产品的包装规格、主要组成成分,以及每个包装规格的标识(如货号、器械唯一标识等)和描述说明。 1.5关联文件: (1)企业营业执照副本或事业单位法人证书复印件。 (2)按照《创新医疗器械特别审查程序》审批的境内体外诊断试剂产品申请注册时,应当提交通过创新医疗器械审查的相关说明。 (3)按照《医疗器械应急审批程序》审批的体外诊断试剂产品申请注册时,应当提交通过医疗器械应急审批的相关说明。 (4)委托其他企业生产的,应当提供受托企业资格文件(营业执照副本复印件)、委托合同和质量协议。 (5)进口医疗器械注册人通过其在境内设立的外商投资企业按照进口医疗器械产品在中国境内企业生产有关规定申请注册时,应当提交进口医疗器械注册人同意注册申报的声明或授权文件;还应当提供申请人与进口医疗器械注册人关系(包括法律责任)的说明文件,应当附相关协议、质量责任、股权证明等文件。 1.6申报前与监管机构的联系情况和沟通记录 1.7符合性声明: 1.申报产品符合《体外诊断试剂注册与备案管理办法》和相关法规的要求。 2.申报产品符合《体外诊断试剂分类规则》、《体外诊断试剂分类子目录》有关分类的要求。 3.申报产品符合现行国家标准、行业标准,并提供符合标准的清单。 4.申报产品符合国家标准品的清单。 5.保证所提交资料的真实性(境内产品由申请人出具,进口产品由申请人和代理人分别出具)。 2、综述资料: 2.1章节目录 2.2概述: 1.描述申报产品的通用名称及其确定依据。 2.描述申报产品的管理类别,包括:所属分类子目录名称、管理类别、分类编码。 3.描述申报产品预期用途。 4.如适用,描述有关申报产品的背景信息概述或特别细节,如:申报产品的历史概述、历次提交的信息,与其他经批准上市产品的关系等。 2.3产品描述: 1.产品综述 (1)描述产品所采用的技术原理,产品组成,原材料的来源及制备方法,主要生产工艺,检验方法,质控品的制备方法及赋值情况,如产品检测需要进行校准,应描述校准品的制备方法及溯源情况。注:技术原理包括反应原理(如双抗原夹心法、杂交捕获法),方法学(如化学发光法、比浊法),测量方法(如终点法、速率法),信号处理方法,数据获取和解读方式,分析前处理步骤等。 (2)描述产品主要研究结果的总结和评价,包括分析性能评估、阳性判断值或参考区间、稳定性以及临床评价等。 (3)描述不同包装规格之间的差异。 (4)描述产品中使用的生物材料或衍生物(如适用),包括生物学来源(如人、动物、病原体、重组或发酵产物)和组织来源(如血液)。人源性材料须对有关传染病(HIV、HBV、HCV等)病原体检测予以说明;其他动物源及微生物来源的材料,应当说明其在产品运输、使用过程中对使用者和环境是安全的,并提供相关的文件。 2.包装描述 有关产品包装的信息,包括包装形状和材料。 3.研发历程 阐述申请注册产品的研发背景和目的。如有参考的同类产品或前代产品,应当提供同类产品和/或前代产品的信息,并说明选择其作为研发参考的原因。 4.与同类和/或前代产品的比较 (1)境内、外已有同类产品和/或前代产品上市,申请人应提供其产品名称、生产企业、注册情况,并列表比较申报产品与同类产品和/或前代产品在技术原理、预期用途、使用方法、性能指标、临床应用情况等方面的异同。 (2)境内、外尚无同类产品上市,或申报产品改变常规预期用途并具有新的临床意义,申请人需提供分析物与预期临床适应证之间关系的文献资料,包括临床研究文献综述、相关临床诊疗指南文件、行业公认的共识性文件等。 2.4预期用途 (1)预期用途:应明确产品用于检测的分析物和功能(如辅助诊断、鉴别诊断、筛查或监测等),并写明适用仪器、使用方法(自动/半自动/手工)、检测类型(定性/定量/半定量)、样本类型(如血清、血浆、尿液、脑脊液)和/或添加剂(如抗凝剂)、样本采集及保存装置等。 (2)临床适应证:临床适应证的发生率、易感人群、分析物的详细介绍及与临床适应证的关系,相关的临床或实验室诊断方法。 (3)适用人群:目标患者/人群的信息,对于适用人群包含亚群、儿童或新生儿的情况,应进行明确。 (4)预期使用者:专业或非专业。 2.预期使用环境 (1)申报产品预期使用的地点。 (2)可能会影响其安全性和有效性的环境条件(如温度、湿度、海拔)。 2.5申报产品上市历史 2.6其他需要说明的内容 3、非临床资料: 3.2产品风险管理资料:产品风险管理资料是对产品的风险管理过程及其评审的结果予以记录所形成的资料。应当提供下列内容,并说明对于每项已判定危害的下列各个过程的可追溯性。 3.3体外诊断试剂安全和性能基本原则清单:说明产品符合《体外诊断试剂安全和性能基本原则清单》各项适用要求所采用的方法,以及证明其符合性的文件。对于其中不适用的各项要求,应当说明理由。 3.4产品技术要求及检验报告: 第三类体外诊断试剂应当提供三个不同生产批次产品的检验报告。有适用的国家标准品的,应当使用国家标准品对产品进行检验。可提交以下任一形式的检验报告: (1)申请人出具的自检报告。 (2)委托有资质的医疗器械检验机构出具的检验报告。 3.5分析性能研究: 体外诊断试剂的分析性能评估主要包括样本稳定性,适用的样本类型,校准品的量值溯源和质控品的赋值,准确度/正确度,精密度,包容性,空白限、检出限及定量限,分析特异性,高剂量钩状效应,测量区间及可报告区间,反应体系,可用性等项目的研究资料,应当采用多批产品进行性能评估。 如申报产品适用不同的机型,需要提交在不同机型上进行评估的资料。如申报产品包含不同的包装规格,需要对各包装规格进行分析或验证。 申请人应当在原材料和生产工艺经过选择和确认、质量管理体系得到有效控制并且保证产品质量稳定的基础上,进行产品的分析性能评估。 3.6稳定性研究: 一般应包含研究方案、报告和数据。 1.实时稳定性(货架有效期) 提交至少三批申报产品在实际储存条件下保存至成品有效期后的实时稳定性研究资料。明确储存的环境条件(如温度、湿度和光照)及有效期。 2.使用稳定性 提交申报产品实际使用期间稳定性的研究资料,应包括所有组成成分的开封稳定性。适用时提交复溶稳定性、机载稳定性及冻融次数研究资料等。如涉及校准品,还应提交校准频率或校准稳定性研究资料。明确产品使用的温度、湿度条件等。 3.运输稳定性 提交申报产品可在特定或者预期的条件下运输的研究资料,应说明产品正确运输的环境条件(如温度、湿度、光照和机械保护等)。同时说明产品的包装方式以及暴露的最差运输条件。 3.7阳性判断值或参考区间研究: 申请人应当详细说明阳性判断值或参考区间确定的方法或依据,采用样本的来源与组成,并提交阳性判断值或参考区间确定的研究资料。 校准品和质控品不需要提交阳性判断值或参考区间的确定资料。 3.8其他资料: 1.主要原材料研究资料 主要原材料的研究资料包括主要原材料的来源、选择、制备方法的研究资料,质量分析证书,主要原材料质量标准的制定和检验资料。 如适用,提交企业参考品的研究资料,包括来源、组成、阴阳性和/或量值确认等。 2.生产工艺研究资料 管理类别为第二类的产品注册申报时无需提交;由申请人保存,技术审评需要时应提交。 生产工艺的研究资料包括工作液的配制、分装和冻干,固相载体的包被,结合物的制备,显色/发光等结果放大系统的确定等。 3.三批产品的生产及自检记录。 4.证明产品安全性、有效性的其他非临床研究资料。 4、临床评价资料: 4.1章节目录 4.2临床评价资料要求: 1.综述 (1)简要总结支持产品注册申报的临床评价过程和数据,说明临床评价路径和关键内容,包括试验地点(如机构)、试验方法、受试者及样本、评价指标及可接受标准、试验结果、结论、资料位置等。 (2)论证上述数据用于支持本次申报的理由及充分性。 2.临床试验资料 开展临床试验的,应提交临床试验方案、临床试验机构伦理委员会同意开展临床试验的书面意见、知情同意书样本、临床试验报告(附各机构临床试验小结,包括小结正文及临床试验数据表、临床试验中所采用的其他试验方法或其他体外诊断试剂等产品的基本信息等),并附临床试验数据库,包括原始数据库、分析数据库、说明性文件和程序代码(如有)。境外临床试验资料应符合要求。 临床试验相关资料签章应符合《医疗器械临床试验质量管理规范》的要求。 3.其他临床评价资料 列入免于进行临床试验目录的体外诊断试剂,临床评价资料包括与“目录”对应项目的对比资料、临床评价报告(包括描述性比对分析和比对性能数据)等。 4.其他资料 提交使用申报产品在境内、外完成的其他临床评价资料,包括临床评价的摘要、报告、数据和临床文献综述、经验数据等。 5、产品说明书和标签样稿: 5.1章节目录 5.2产品说明书:内容应当符合《体外诊断试剂说明书编写指导原则》和相关法规、规章、规范性文件、强制性标准的要求。 5.3标签样稿:内容应当符合《医疗器械说明书和标签管理规定》和相关法规、规章、规范性文件、强制性标准的要求。 5.4其他资料 6、质量管理体系文件: 6.2章节目录 6.3生产制造信息: 1.产品描述信息 申报产品技术原理和总体生产工艺的简要说明。 2.一般生产信息 提供申报产品及其组分的所有生产地址和联络信息。 如适用,应当提供所有重要供应商名称和地址,包括外包生产、关键成分或原材料的生产(如抗原、抗体)和灭菌等。 6.4质量管理体系程序 6.5管理职责程序 6.6资源管理程序 6.7产品实现程序 6.8质量管理体系的测量、分析和改进程序 6.9其他质量体系程序信息 6.10质量管理体系核查文件: 根据上述质量管理体系程序,申请人应当形成相关质量管理体系文件和记录。应当提交下列资料,在质量管理体系核查时进行检查。 1.申请人基本情况表。 2.申请人组织机构图。 3.生产企业总平面布置图、生产区域分布图。 4.生产过程有净化要求的,应当提供有资质的检测机构出具的环境检测报告(附平面布局图)复印件。 5.产品生产工艺流程图,应当标明主要控制点与项目及主要原材料、采购件的来源及质量控制方法。 6.主要生产设备和检验设备(包括进货检验、过程检验、出厂最终检验所需的相关设备;在净化条件下生产的,还应当提供环境监测设备)目录。 7.质量管理体系自查报告。 8.如适用,应当提供拟核查产品与既往已通过核查产品在生产条件、生产工艺等方面的对比说明。 第三类IVD注册证(首次注册)服务流程
第三类IVD注册证(首次注册)收费标准
单位:万元 第三类IVD注册证(首次注册)办理依据
第三类IVD注册证(首次注册)服务周期立项阶段 受理前资料准备 受理后 预算合计 第三类IVD注册证(首次注册)相关服务
|
||||||||||||||||||||||||||||||||||||||||||