|
第三类医疗器械注册证(首次注册)服务众所周知,医疗器械在我国实行注册管理制度,以三类医疗器械产品注册管理等级最为严格。自然三类医疗器械注册申报周期和申报资料要求也最为长久、困难,提供国产三类医疗器械注册证首次注册代办服务......

服务详情
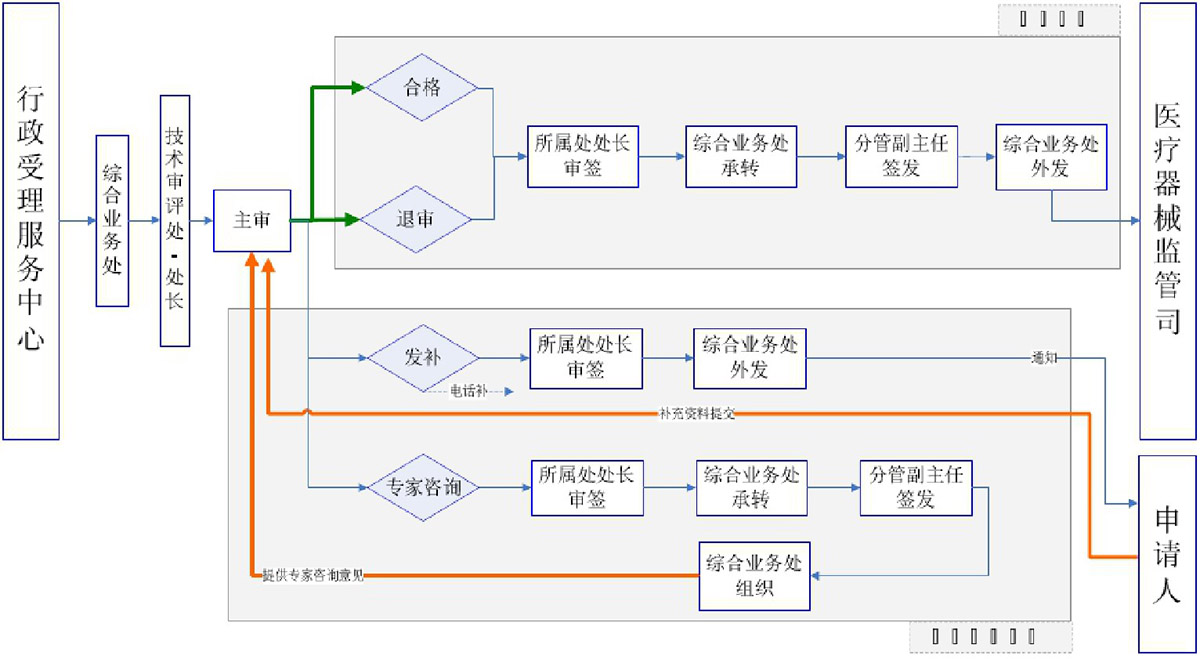
众所周知,医疗器械在我国实行注册管理制度,以三类医疗器械产品注册管理等级最为严格。自然三类医疗器械注册申报周期和申报资料要求也最为长久、困难,提供国产三类医疗器械注册证首次注册代办服务,还在因距离远、流程不熟有所顾虑的生产企业,不妨找我们代办。为您简单介绍三类器械注册证办理流程周期: 三类医疗器械注册申报资料及具体要求1、监管信息: 1.1章节目录 1.2申请表:申请表是注册申请的重要资料之一,表内各项应符合填写说明要求; 1.3术语、缩写词列表; 1.4产品列表:以表格形式列出拟申报产品的型号、规格、结构及组成、附件,以及每个型号规格的标识(如型号或部件的编号,器械唯一标识等)和描述说明(如尺寸、材质等); 1.5关联文件; 1.6申报前与监管机构的联系情况和沟通记录; 1.7符合性声明:申请人应当声明下列内容: 1.申报产品符合《医疗器械注册与备案管理办法》和相关法规的要求。 2.申报产品符合《医疗器械分类规则》有关分类的要求。 3.申报产品符合现行国家标准、行业标准,并提供符合标准的清单。 4.保证所提交资料的真实性(境内产品由申请人出具,进口产品由申请人和代理人分别出具)。 2、综述资料: 2.1章节目录 2.2概述: 1.描述申报产品的通用名称及其确定依据。 2.描述申报产品的管理类别,包括:所属分类子目录名称、一级产品类别、二级产品类别,管理类别,分类编码。 3.描述申报产品适用范围。 4.如适用,描述有关申报产品的背景信息概述或特别细节,如:申报产品的历史概述、历次提交的信息,与其他经批准上市产品的关系等。 2.3产品描述:器械及操作原理描述、型号规格、包装说明、研发历程、与同类和/或前代产品的参考和比较 2.4适用范围和禁忌证; 2.5申报产品上市历史 2.6其他需要说明的内容 3、非临床资料: 3.1章节目录 3.2产品风险管理资料:产品风险管理资料是对产品的风险管理过程及其评审的结果予以记录所形成的资料。 3.3医疗器械安全和性能基本原则清单:说明产品符合《医疗器械安全和性能基本原则清单》(见附件9)各项适用要求所采用的方法,以及证明其符合性的文件。对于《医疗器械安全和性能基本原则清单》中不适用的各项要求,应当说明理由。 3.4产品技术要求及检验报告 1.申报产品适用标准情况 申报产品应当符合适用的强制性标准。对于强制性行业标准,若申报产品结构特征、预期用途、使用方式等与强制性标准的适用范围不一致,申请人应当提出不适用强制性标准的说明,并提供经验证的证明性资料。 2.产品技术要求 医疗器械产品技术要求应当按照相关要求的规定编制。 3.产品检验报告 可提交以下任一形式的检验报告:(1)申请人出具的自检报告。(2)委托有资质的医疗器械检验机构出具的检验报告。 3.5研究资料:根据申报产品适用范围和技术特征,提供非临床研究综述,逐项描述所开展的研究,概述研究方法和研究结论。根据非临床研究综述,提供相应的研究资料,各项研究可通过文献研究、实验室研究、模型研究等方式开展,一般应当包含研究方案、研究报告。采用建模研究的,应当提供产品建模研究资料。 1.化学和物理性能研究; 2.电气系统安全性研究; 3.辐射安全研究; 4.软件研究; 5.生物学特性研究; 6.生物源材料的安全性研究 7.清洁、消毒、灭菌研究 8.动物试验研究 3.6非临床文献:提供与申报产品相关的已发表的非临床研究(如尸体研究、生物力学研究等)文献/书目列表,并提供相关内容的复印件(外文应同时提供翻译件)。如未检索到与申报产品相关的非临床文献/书目,应当提供相关的声明。 3.7稳定性研究:货架有效期、使用稳定性、运输稳定性。 3.8其他资料。 4、临床评价资料: 4.1章节目录 4.2临床评价资料要求: 1.产品描述和研发背景:包括申报产品基本信息、适用范围、现有的诊断或治疗方法及涉及医疗器械的临床应用情况、申报产品与现有诊断或治疗方法的关系、预期达到的临床疗效等。 2.明确临床评价涵盖的范围,申报产品中如有可免于进行临床评价的部分,描述其结构组成并说明免于进行临床评价的理由。 3.临床评价路径:根据申报产品的适用范围、技术特征、已有临床数据等具体情况,选择恰当的临床评价路径,包括同品种临床评价路径和/或临床试验路径。 4.若通过同品种临床评价路径进行临床评价,应当提交申报产品与同品种医疗器械在适用范围、技术特征、生物学特性方面的对比资料;应当对同品种医疗器械的临床数据进行收集、评估和分析,形成临床证据。如适用,应当描述申报产品与同品种医疗器械的差异,提交充分的科学证据证明二者具有相同的安全有效性。 5.若通过临床试验路径进行临床评价,应当提交临床试验方案、临床试验机构伦理委员会同意开展临床试验的书面意见、临床试验报告、知情同意书样本,并附临床试验数据库(原始数据库、分析数据库、说明性文件和程序代码)。 4.3其他资料。 5、产品说明书和标签样稿: 5.1章节目录 5.2产品说明书: 1.应当提交产品说明书,内容应当符合《医疗器械说明书和标签管理规定》和相关法规、规章、规范性文件、强制性标准的要求。 2.境外申请人应当提交产品原文说明书。 5.3标签样稿:应当提交最小销售单元标签样稿,内容应当符合《医疗器械说明书和标签管理规定》和相关法规、规章、规范性文件、强制性标准的要求。 5.4其他资料。 6、质量管理体系文件: 6.1综述 6.2章节目录 6.3生产制造信息: 1.产品描述信息 器械工作原理和总体生产工艺的简要说明。 2.一般生产信息 提供生产器械或其部件的所有地址和联络信息。如适用,应当提供外包生产、重要组件或原材料的生产(如动物组织和药品)、关键工艺过程、灭菌等情况的所有重要供应商名称和地址。 6.4质量管理体系程序 6.5管理职责程序 6.6资源管理程序 6.7产品实现程序 6.8质量管理体系的测量、分析和改进程序 6.9其他质量体系程序文件 6.10质量管理体系核查文件: 1.申请人基本情况表。 2.申请人组织机构图。 3.生产企业总平面布置图、生产区域分布图。 4.生产过程有净化要求的,应当提供有资质的检测机构出具的环境检测报告(附平面布局图)复印件。 5.产品生产工艺流程图,应当标明主要控制点与项目及主要原材料、采购件的来源及质量控制方法。 6.主要生产设备和检验设备(包括进货检验、过程检验、出厂最终检验所需的相关设备;在净化条件下生产的,还应当提供环境监测设备)目录。 7.质量管理体系自查报告。 8.如适用,应当提供拟核查产品与既往已通过核查产品在生产条件、生产工艺等方面的对比说明。 12、申请资料(重点是临床试验报告)和样品生产过程的真实性核查报告。 各省(区、市)药品监督管理部门在质量管理体系考核过程中,要对生产企业拟提交的第三类医疗器械首次注册申请资料(重点是临床试验报告)和样品生产过程的真实性组织核查。生产企业在提出体系考核申请时,应当同时递交相关资料。对承担临床试验的医疗机构不在生产企业所在省(区、市)辖区内的,生产企业所在地的省(区、市)药品监督管理部门可以委托承担临床试验的医疗机构所在地的省(区、市)药品监督管理部门组织核查,并出具核查意见。国家药品监督管理局根据需要对第三类医疗器械首次注册申请资料真实性的核查情况进行抽查。 三类医疗器械产品注册审评业务流程
三类医疗器械注册流程图
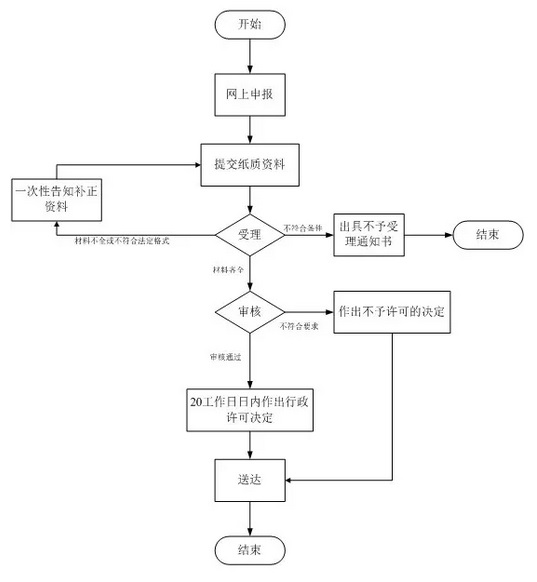
三类医疗器械注册办理流程1、申请:申请人向国家药品监督管理总局行政受理网站提出申请。 2、受理:受理人员根据申报事项按照相关法律法规的要求对申报资料进行形式审查。申请事项属于本部门职权范围,申报资料齐全、符合形式审查要求的,予以受理;申报资料存在可以当场更正的错误的,允许申请人当场更正;申报资料不齐全或者不符合形式审查要求的,在5个工作日内一次告知申请人需要补正的全部内容,逾期不告知的,自收到申报资料之日起即为受理;申请事项不属于本部门职权范围的,即时告知申请人不予受理。 3、审查:受理人员自受理之日起3个工作日内将申报资料转交技术审评机构,技术审评机构应当在90个工作日内完成第三类医疗器械注册的技术审评工作。如果需要外聘专家审评或药械组合产品需与药品审评机构联合审评的,那么所需时间不计算在内,技术审评机构应当将所需时间书面告知申请人。此外,质量管理体系核查的时间和申请人补充资料的时间,也不计算在审评时限内。 4、许可决定:国家药品监督管理总局应当在技术审评结束后20个工作日内作出决定,对符合安全、有效要求的,准予注册。对不予注册的,应当书面说明理由,并同时告知申请人享有申请复审和依法申请行政复议或者提起行政诉讼的权利。 5、送达:自作出审批决定之日起10个工作日内,总局行政事项受理服务和投诉举报中心将行政许可决定送达申请人。 三类医疗器械产品注册官方审评时限国家药品监督管理总局令第47号《医疗器械注册与备案管理办法》第五十三条:受理注册申请的食品药品监督管理部门应当当场或者在5日内一次告知申请人需要补正的全部内容,逾期不告知的,自收到申请资料之日起即为受理;技术审评机构应当在90个工作日内完成第三类医疗器械注册的技术审评工作,申请资料补正后的技术审评时限为60日。补充资料的时间不计入审查时限。 国家药品监督管理总局令第47号《医疗器械注册与备案管理办法》第四十一条:申请人应当在收到补正通知1年内,按照补充通知的要求一次通过补充资料。 三类医疗器械注册客户咨询疑难解答1、3个型号的有源产品,产品在国家局注册,只有1个EMC报告,能够受理吗?立卷审查后的受理,这样也可以,是吗? 2、三类有源医疗器械,产品技术要求的附录要写EMC的相关内容吗?附录只需写一句电磁兼容的分组分类就行了吧? 3、三类产品注册体系核查申报资料,从哪个网站上传?是提交给省局,还是提交给国家局? 第三类医疗器械注册证(首次注册)服务流程第三类医疗器械注册证(首次注册)收费标准
单位:万元 第三类医疗器械注册证(首次注册)办理依据
第三类医疗器械注册证(首次注册)服务周期注册资料准备阶段 临床阶段 申报注册阶段 正常周期合计 周期合计 第三类医疗器械注册证(首次注册)相关服务
|
||||||||||||||||||||||||||||||||||||